Weryfikacja producenta sprzętu kosmetycznego pod kątem podwójnej zgodności z normami FDA i ISO 13485 (wytyczne USA i UE)
- Rozporządzenie FDA w sprawie systemu zarządzania jakością (QMSR) weszło w życie 2 lutego 2026 r., zastępując starą część 21 CFR część 820 i włączając normę ISO 13485:2016 poprzez odniesienie — dzięki czemu oba systemy są teraz strukturalnie spójne, a nie sprzeczne.
- Pozostałe luki znajdują się w aneksach dotyczących poszczególnych regionów:Przepisy dotyczące etykietowania/UDI obowiązujące w USA na podstawie części 801 rozporządzenia 21 CFR oraz ocena kliniczna/nadzór po wprowadzeniu do obrotu w UE na podstawie rozporządzenia MDR 2017/745.
- Producent OEM urządzeń kosmetycznych pierwszej klasy powinien być w stanie na żądanie wyświetlić pięć kategorii dokumentacji: plik historii projektu, dziennik CAPA, lista kontrolna dostawców, procedura rozpatrywania reklamacji i plan nadzoru po wprowadzeniu do obrotu.
- Urządzenia kosmetyczne oparte na diodach LED są w USA regulowane przez FDA za każdym razem, gdy podają informacje o mocy wyjściowej światła, a rozporządzenie UE MDR 2017/745 ma zastosowanie w chwili, gdy podają informacje medyczne — nawet w przypadku urządzeń prozdrowotnych.
- Kupujący powinni zarezerwować sobie jeden tydzień na wstępny audyt z każdym wybranym producentem OEM przed podpisaniem umowy na wyłączność — to właśnie tutaj ujawniają się luki w dokumentacji.
Jeśli jesteś menedżerem ds. marki lub zaopatrzenia oceniającym producenta OEM urządzeń kosmetycznych pod kątem dystrybucji w USA i UE, podwójna zgodność nie polega już na stosowaniu dwóch równoległych systemów — ponieważ od 2 lutego 2026 r. rozporządzenie FDA w sprawie systemów zarządzania jakością (QMSR) oficjalnie włączyło normę ISO 13485:2016 poprzez odniesienie, co oznacza, że podstawą systemu zarządzania jakością Twojego dostawcy jest teraz jeden dokument, a nie dwa. Prawdziwą pracą dla producenta OEM urządzeń kosmetycznych Tier 1 jest pogodzenie małych, ale istotnych klauzul specyficznych dla danego regionu: etykietowania w USA i przepisów UDI zgodnie z 21 CFR część 820 (obecnie QMSR)i nadzór po wprowadzeniu do obrotu zgodnie z przepisami UE Rozporządzenie w sprawie wyrobów medycznych 2017/745. Przez trzynaście lat nadzorowałem system zarządzania jakością (QMS) w naszej fabryce w Ningbo podczas tej transformacji. Poniżej znajduje się lista kontrolna weryfikacji po stronie kupującego, którą obecnie przekazujemy każdemu partnerowi marki przed podjęciem zobowiązania.
Niniejszy przewodnik został napisany specjalnie dla osób odpowiedzialnych za zaopatrzenie i jakość w markach kosmetycznych i pielęgnacyjnych, które planują wprowadzić na rynek w Stanach Zjednoczonych i Unii Europejskiej maskę LED, urządzenie do mikroprądów, masażer z gorącym kompresem lub podobny sprzęt wellness pod własną marką. Jeśli rozważasz dostawcę z najwyższej półki, takiego jak nasz linia produkcyjna urządzeń do pielęgnacji urody i skóryPoniższe ramy pomogą Ci podjąć decyzję, czy stos ich dokumentacji jest rzeczywiście gotowy do audytu, czy też nadal działają w oparciu o stare zasady 21 CFR Część 820 i nie dostosowali się.
Pięcioletnia lekcja, która zmieniła sposób, w jaki przeprowadzamy audyty zgodności w naszej fabryce
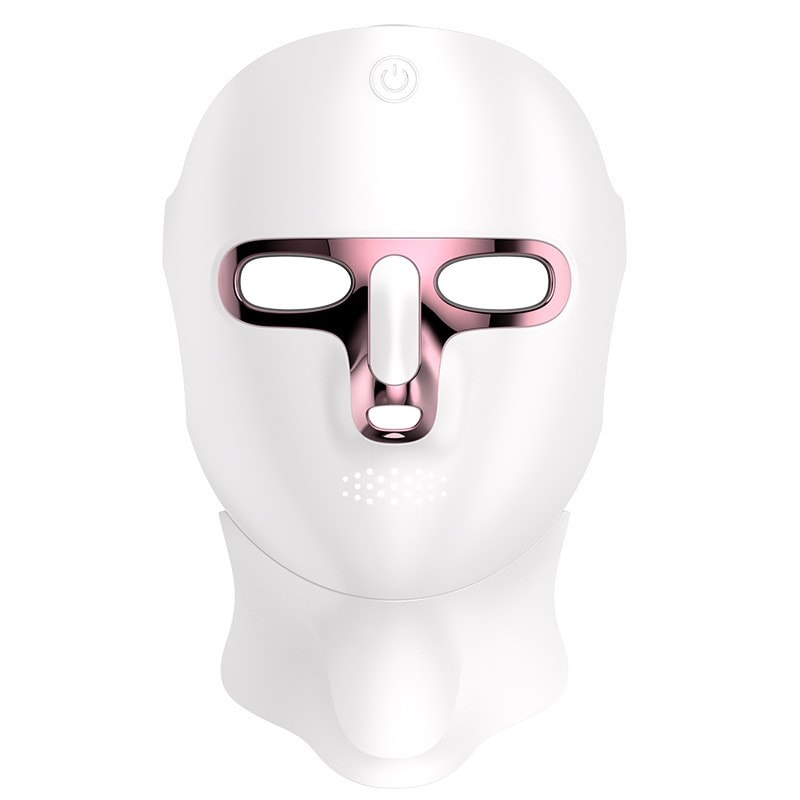
W 2021 roku amerykańska marka wellness zwróciła się do nas z prośbą o dostawę 5000 sztuk maski do twarzy z terapią światłem czerwonym. Jej poprzedni producent OEM w Shenzhen nałożył karę pieniężną na pierwsze 2000 sztuk, a następnie nie zrealizował żadnej dostawy przez kolejne sześć miesięcy. Kiedy przeprowadziliśmy audyt dokumentacji dostawcy, problem nie leżał w jego wydajności. Problem polegał na tym, że certyfikat ISO 13485 tego dostawcy wygasł dziewięć miesięcy wcześniej, a oni po prostu nie poinformowali o tym marki. Ponieważ nikt z zespołu marki nie poprosił o okazanie aktualnego certyfikatu, luka nie została zauważona aż do momentu, gdy FDA wysłała list z zapytaniem dotyczącym trzeciej dostawy.
To jedno doświadczenie zmieniło sposób, w jaki prowadzimy własną dokumentację. Obecnie traktujemy aktualny, weryfikowalny certyfikat ISO 13485:2016 jako warunek konieczny i zachęcamy każdą markę, z którą współpracujemy, do zrobienia tego samego. Ponieważ odkryliśmy w wyniku incydentu z 2021 r., że papierowe certyfikaty są łatwiejsze do podrobienia niż brakujące certyfikaty, nasze wewnętrzne procedury operacyjne wymagają teraz podwójnych ścieżek audytu dla każdego roszczenia regulacyjnego — jeden dla ISO 13485 i jeden dla FDA QMSR — ze znacznikami czasu powiązanymi z systemem zarządzania dokumentacją kontrolowaną, a nie z dyskami współdzielonymi.
Dlaczego producenci urządzeń kosmetycznych są teraz na celowniku FDA
Trzy lata temu egzekwowanie przepisów FDA wobec urządzeń kosmetycznych z diodami LED miało charakter epizodyczny. Dziś jest systematyczne. Ponieważ Agencja ds. Żywności i Leków (FDA) sfinalizowała rozporządzenie w sprawie systemu zarządzania jakością 31 stycznia 2024 r., a jego wejście w życie nastąpiło 2 lutego 2026 r., każdy producent urządzeń kosmetycznych wysyłany do Stanów Zjednoczonych działa obecnie zgodnie z przepisami, których struktura odzwierciedla normę ISO 13485:2016. Inspektorzy FDA odpowiednio zaktualizowali swoje protokoły kontroli. Minęły już czasy, gdy „FDA nie reguluje urządzeń kosmetycznych”. Jurysdykcja agencji opiera się na oświadczeniach dotyczących przeznaczenia, a urządzenia emitujące energię są wyraźnie objęte jej zakresem.
Co zmieniło się w okresie przejściowym w lutym 2026 r.
Nowy QMSR zawiera ISO 13485:2016 przez odniesienie i dodaje niewielki zestaw klauzul specyficznych dla USA. Praktyczną konsekwencją jest to, że marka przeprowadzająca audyt dostawcy nie powinna już pytać „czy jesteś zgodny z 21 CFR 820” jako osobnego pytania. Powinna zapytać „jaki jest Twój plan przejścia na QMSR i gdzie znajduje się Twój załącznik specyficzny dla USA?”. Ponieważ harmonizacja faktycznie się załamała, dwa systemy zapewnienia zgodności nie są już konkurencyjnymi systemami dokumentacji, lecz pojedynczym systemem zarządzania jakością (QMS) z dwoma załącznikami regionalnymi. Z tego powodu zbudowaliśmy nasz wewnętrzny system zarządzania jakością wokół jednego dokumentu głównego, a nie dwóch równoległych.
Kiedy strona UE dodaje dodatkową pracę
Po stronie UE sytuacja jest inna. Ponieważ rozporządzenie UE MDR 2017/745 wprowadziło bardziej rygorystyczne wymogi dotyczące oceny klinicznej, nadzoru po wprowadzeniu do obrotu i obowiązków podmiotów gospodarczych, nawet urządzenie kosmetyczne sprzedawane jako „wellness” może podlegać rozporządzeniu MDR, jeśli w tekście marketingowym użyto języka sugerującego korzyści medyczne — na przykład „zmniejsza stan zapalny” lub „leczy zmiany trądzikowe” zamiast „wspomaga zdrową cerę”. To właśnie w tym miejscu wielu azjatyckich producentów OEM nie przechodzi pierwszego audytu w jednostce notyfikowanej UE. Urządzenie jest w porządku, ale problemem jest twierdzenie marketingowe.
Pięć obszarów dokumentacji, w których normy FDA QMSR i ISO 13485:2016 nadal się różnią
Nawet po uwzględnieniu w QMSR norm ISO, pięć obszarów dokumentacji nadal wymaga oddzielnego traktowania. Są to klauzule, które Twój producent OEM musi przedstawić podczas audytu wstępnego, ponieważ to właśnie one będą sprawdzane przez inspektora lub jednostkę notyfikowaną w pierwszej kolejności.
| Obszar dokumentacji | FDA QMSR (USA) | ISO 13485:2016 (Globalny/UE) | Co powinni zweryfikować kupujący |
|---|---|---|---|
| Unikalny Identyfikator Urządzenia (UDI) | Obowiązkowe zgodnie z częścią 801 tytułu 21 CFR; etykiety muszą zawierać identyfikator urządzenia i identyfikator produkcji wydane za pośrednictwem systemu UDI FDA | Brak bezpośredniego odpowiednika; wielu producentów OEM z UE dobrowolnie dostosowuje się do GS1, ale nie ma na to obowiązku | Poproś o przykładowe etykiety z DI wydanym przez FDA; zweryfikuj w bazie danych UDI FDA |
| Ocena kliniczna | Wymagane na mocy części 860 21 CFR dla klasy II i wyższej; ścieżka literaturowa często wystarcza | Obowiązkowe zgodnie z załącznikiem XIV/XV do rozporządzenia MDR UE; wymagany przegląd jednostki notyfikowanej w przypadku klasy IIa+ | Poproś o raport z oceny klinicznej (CER) i potwierdź status przeglądu jednostki notyfikowanej |
| Nadzór po wprowadzeniu na rynek | Składanie skarg zgodnie z 21 CFR 820.198; raportowanie MDR zgodnie z 21 CFR część 803 | Plan PMS i raport PSUR wymagane na mocy art. 84–86 unijnego rozporządzenia MDR; proaktywna czujność | Poproś o szablon planu PMS i przykładowy dziennik skarg do CAPA |
| Etykietowanie i instrukcja użycia | 21 CFR Część 801/809; szczegółowe sformułowania dotyczące leków na receptę i bez recepty, wskazania, ostrzeżenia | Rozporządzenie MDR UE, rozdział III, artykuł 10(11); musi zawierać nośnik UDI, informacje o producencie i zamierzony cel | Porównaj obok siebie amerykańskie i europejskie instrukcje dotyczące stosowania leków; sprawdź, czy nie ma odchyleń od zasad dotyczących roszczeń medycznych |
| Obowiązki operatora gospodarczego | Wymagany agent USA dla producentów zagranicznych zgodnie z 21 CFR 803.50 | Wymagany autoryzowany przedstawiciel UE zgodnie z artykułem 11 MDR; rejestracja w EUDAMED | Sprawdź, czy na etykiecie wymieniono agenta z USA i autoryzowanego przedstawiciela UE |
Ponieważ każdy z tych pięciu obszarów ma wymagania specyficzne dla regionu, producent OEM, który nie może przedstawić oddzielnych, kontrolowanych wersji artefaktów dla każdego z nich, sygnalizuje, że jego system zarządzania jakością nie jest jeszcze gotowy na QMSR, nawet jeśli jego certyfikat ISO 13485 jest aktualny. W naszym własnym SOP utrzymujemy jeden główny dokument zgodny z normą ISO oraz dwa załączniki regionalne – jeden powiązany z 21 CFR część 801/803 i jeden powiązany z MDR 2017/745. To właśnie pokazujemy partnerom marki w pierwszym tygodniu.
Stos dokumentacji, który powinien już posiadać producent urządzeń kosmetycznych Tier 1
Poza regulacjami prawnymi, najczęściej zadawane nam przez kupujących praktyczne pytanie brzmi: co powinienem zobaczyć, siadając w fabryce? Oto stos, który mamy pod ręką i o który zalecamy poprosić każdego kandydata z krótkiej listy przed podpisaniem umowy.
Pięć dokumentów, o które możesz poprosić już pierwszego dnia
- Aktualny certyfikat ISO 13485:2016 — wydany przez akredytowaną przez IAF jednostkę certyfikującą, z oświadczeniem dotyczącym zakresu, które wyraźnie wymienia „urządzenia kosmetyczne” lub „urządzenia poprawiające samopoczucie wykorzystujące energię elektromagnetyczną”, a nie tylko „sprzęt elektryczny”.
- Plik historii projektu (DHF) dla co najmniej jednego reprezentatywnego SKU — zazwyczaj tego, który planujesz wprowadzić na rynek. Jest to dokument, o który inspektorzy FDA proszą w pierwszej kolejności zgodnie z QMSR § 820.30.
- Dziennik CAPA z ostatnich 12 miesięcy — powinien zawierać zamknięte CAPA, metodę analizy przyczyn źródłowych i kontrole skuteczności. Producent OEM, który nie ma CAPA, albo je ukrywa, albo nie stosuje; oba te elementy są sygnałem ostrzegawczym.
- Lista kontrolna dostawców i rejestry kontroli przychodzących — dowodzi, że producent OEM przeprowadza audyty u swoich dostawców, co jest ścisłym wymogiem zarówno na mocy normy ISO 13485 §7.4, jak i QMSR.
- Procedura rozpatrywania reklamacji i przykładowy przebieg reklamacji po wprowadzeniu na rynek do CAPA — to jest największa luka, jaką widzimy w fabrykach przechodzących ze starszej normy 21 CFR Część 820.
Jeżeli dostawca nie jest w stanie dostarczyć tych pięciu pozycji w ciągu 48 godzin od otrzymania pisemnego zamówienia, zrezygnuj. Ponieważ zauważyliśmy, że cztery z ostatnich sześciu problemów z jakością po stronie marki wynikały z luk w dokumentacji, które udało się wykryć podczas tygodniowego audytu wstępnego, wymagamy teraz od partnerów marki spędzenia co najmniej pięciu dni roboczych na miejscu przed rozpoczęciem prac nad narzędziami. Kosztuje ich to tydzień. Oszczędza im to sześć miesięcy na zarządzaniu wycofywaniem produktów.
Jak przeprowadzamy podwójne audyty bez podwajania obciążenia pracą
Szczera odpowiedź brzmi: nie należy przeprowadzać dwóch audytów. Należy przeprowadzić jeden audyt zintegrowany, korzystając z listy kontrolnej, która mapuje każdą klauzulę na oba frameworki. Po zakończeniu naszej własnej transformacji QMSR pod koniec 2025 roku, nasz cykl audytu wewnętrznego skrócił się, a nie wydłużył, ponieważ architektura dokumentacji przestała się duplikować.
Oto przepływ pracy, z którego korzystamy i który udostępniamy menedżerom ds. jakości po stronie marki, którzy chcą nas niezależnie audytować:
Trzyetapowy przepływ pracy dla weryfikacji podwójnej zgodności
- Przejście 1 — szkielet ISO 13485. Przeprowadź audyt głównego systemu zarządzania jakością zgodnie z klauzulami 4–8 normy ISO 13485:2016. Jest to kontrola integralności strukturalnej.
- Zaliczenie 2 — załącznik US QMSROtwórz załącznik dla USA, obejmujący część 801 (etykietowanie), część 803 (raportowanie MDR) i część 807 (rejestracja zakładu) 21 CFR. Sprawdź, czy identyfikator UDI FDA jest przypisany do odpowiedniej rodziny SKU.
- Przepustka 3 — załącznik MDR UEOtwórz załącznik UE dotyczący artykułu 10 ust. 11 MDR, artykułu 11 (Upoważniony Przedstawiciel), oceny klinicznej w załączniku XIV oraz statusu rejestracji EUDAMED. Sprawdź tekst marketingowy pod kątem ewentualnych odchyleń w stronę oświadczeń medycznych.
Ponieważ przeprowadzamy wszystkie trzy audyty w ciągu jednego tygodnia z udziałem dwóch audytorów (jeden specjalista ds. regulacji i jeden inżynier ds. jakości), typowy audyt OEM, który wcześniej trwał dziesięć dni roboczych, teraz trwa pięć, a do tej pory nie znaleźliśmy żadnej luki na poziomie klauzul, która pojawiłaby się w przypadku starego podejścia do oddzielnych audytów. To jest operacyjny argument za zintegrowaną podwójną zgodnością, wykraczającą poza kwestie regulacyjne.
Trzy tryby awarii, z którymi marki spotykają się na etapie audytu
W ciągu ostatnich trzech lat spóźniliśmy się z trzema akcjami ratunkowymi związanymi z przejściem na producenta oryginalnego sprzętu (OEM), w których marka podpisała umowę przed audytem. Przyczyny awarii są przygnębiająco powtarzalne i nie są to awarie techniczne, lecz awarie dokumentacji.
Tryb awarii 1 — luka w ważności certyfikatu
Najczęstszym problemem, z jakim się spotykamy, jest wygaśnięcie certyfikatu ISO 13485 lub obniżenie jego certyfikatu do ISO 9001 w ciągu ostatnich 18 miesięcy, przy czym dostawca nadal podaje na swojej stronie internetowej numer poprzedniego certyfikatu. Ponieważ cykl akredytacji jednostki certyfikującej trwa zazwyczaj trzy lata i obejmuje coroczne audyty nadzoru, marki, które nie sprawdzą daty wydania certyfikatu i aktualnego statusu nadzoru, z dużym prawdopodobieństwem zostaną odrzucone przez organy regulacyjne już przy pierwszej dostawie do USA.
Tryb awarii 2 — dryf roszczeń na etykietach UE
Drugim problemem jest fakt, że tekst marketingowy w UE został zaktualizowany przez wewnętrzny zespół marki bez przeglądu przez kierownika ds. regulacji producenta OEM, co oznacza, że instrukcja użytkowania zawiera teraz sformułowania takie jak „leczy trądzik różowaty” lub „klinicznie udowodniono, że redukuje zmarszczki o 30 procent” — oba te stwierdzenia są oświadczeniami medycznymi w rozumieniu MDR 2017/745. Ponieważ jednostki notyfikowane UE sprawdzają treść instrukcji użytkowania podczas oceny zgodności, dryfowanie roszczeń jest jedną z najszybszych dróg do ustalenia niezgodności z rozporządzeniem MDR i może wymagać co najmniej ponownego wydrukowania etykiety lub w najgorszym przypadku pełnej ponownej oceny zgodności.
Tryb awarii 3 — podmiana podzespołu podrzędnego bez powiadomienia
Trzecim rodzajem awarii jest wymiana przez producenta OEM kluczowego komponentu podrzędnego — zazwyczaj diody LED lub ogniwa baterii — między próbkami a produkcją masową, bez powiadamiania o tym producenta. Ponieważ zmienia to parametry wyjścia elektromagnetycznego urządzenia i profil bezpieczeństwa baterii, które są wymienione w Aktach technicznych zgodnie z normą ISO 13485 §4.2.3 oraz w DHF zgodnie z normą QMSR §820.30, niezgłoszona zamiennik jest udokumentowaną niezgodnością z przepisami, a nie kwestią preferencji jakościowych.
Lista kontrolna weryfikacji OEM przed audytem, z której możesz skorzystać w tym tygodniu
Jeśli masz mało czasu, oto lista kontrolna z ośmioma pytaniami, którą przekazujemy liderom ds. zakupów po stronie marki, zanim trafią do fabryki. Przetestuj ją u każdego kandydata. Za każde pytanie przyznaj od 0 do 2 punktów. Wynik 12 lub więcej oznacza gotowość do audytu; poniżej 8 oznacza, że producent OEM nie jest jeszcze dojrzały do podwójnej zgodności.
- Czy producent OEM może przedstawić aktualny certyfikat ISO 13485:2016 z oświadczeniem dotyczącym zakresu urządzeń kosmetycznych? (0–2)
- Czy producent OEM zrealizował swój plan przejścia na QMSR i nadał FDA UDI DI dla rodziny SKU, którą zamierzasz wprowadzić na rynek? (0–2)
- Czy producent OEM może wytworzyć plik historii projektu dla reprezentatywnego SKU w ciągu 24 godzin? (0–2)
- Czy producent OEM posiada aktualny dziennik CAPA obejmujący co najmniej jedną analizę rzeczywistych przyczyn źródłowych? (0–2)
- Czy producent OEM może przedstawić ślad zgłoszenia reklamacyjnego do CAPA na podstawie rzeczywistego zdarzenia mającego miejsce po wprowadzeniu produktu na rynek? (0–2)
- Czy producent OEM ma podpisaną umowę z agentem w USA i autoryzowanym przedstawicielem w UE i czy oba te podmioty są wymienione na etykiecie urządzenia? (0–2)
- Czy producent OEM ukończył co najmniej jeden cykl audytu jednostki notyfikowanej UE w odniesieniu do odpowiedniej klasyfikacji urządzeń? (0–2)
- Czy producent OEM może przygotować równoległe projekty IFU dla USA i UE, które przedstawiają specyfikę roszczeń w danym regionie? (0–2)
Aby zapoznać się z reprezentatywnym przykładem praktycznej struktury stosu dokumentacji producenta urządzeń kosmetycznych Tier 1, możesz zapoznać się z naszym portfolio produktów, zaczynając od Maska na twarz i szyję do terapii światłem LED 7-kolorowa (model QK-D06) — 120 diod LED, bateria 500 mAh, certyfikaty CE / FCC / RoHS / UKCA — to jest kod SKU, który najczęściej wykorzystujemy jako przykładowe urządzenie podczas pierwszego wstępnego audytu nowych partnerów marki.
Często zadawane pytania dotyczące podwójnej zgodności FDA + ISO 13485
Czy FDA 21 CFR 820 i ISO 13485 są obecnie tą samą normą?
Są one strukturalnie zbieżne, ale nie identyczne. Rozporządzenie FDA w sprawie Systemu Zarządzania Jakością (QMSR), obowiązujące od 2 lutego 2026 r., włącza normę ISO 13485:2016 przez odniesienie i dodaje klauzule obowiązujące w USA dotyczące etykietowania (21 CFR część 801), raportowania MDR (21 CFR część 803) oraz rejestracji zakładu (21 CFR część 807). W praktyce producent OEM urządzeń kosmetycznych z systemem zarządzania jakością zgodnym z QMSR powinien być w stanie wykazać zgodność z normą ISO 13485:2016, ale odwrotna sytuacja nie zawsze jest prawdziwa, ponieważ sama norma ISO 13485 nie spełnia amerykańskich wymagań dotyczących UDI i etykietowania.
Czy urządzenie kosmetyczne LED potrzebuje zatwierdzenia FDA?
W większości przypadków urządzenie kosmetyczne z diodami LED sprzedawane w USA nie wymaga uzyskania zgody 510(k) przed wprowadzeniem na rynek, jeśli jest reklamowane jako produkt do ogólnego stosowania w celu poprawy zdrowia (na przykład „wspiera witalność skóry”), a nie jako produkt leczniczy w określonym schorzeniu. Nadal jednak podlega ono przepisom FDA dotyczącym systemu zarządzania jakością, ustawie o kontroli ogólnej FD&C oraz wymogom dotyczącym etykietowania określonym w części 801 tytułu 21 CFR. Gdy zaczniesz deklarować określone działanie terapeutyczne – na przykład „leczy trądzik o nasileniu od łagodnego do umiarkowanego” – urządzenie prawdopodobnie zostanie sklasyfikowane jako wyrób medyczny klasy II i będzie podlegać procedurze zgłoszenia 510(k).
Kiedy rozporządzenie UE MDR 2017/745 ma zastosowanie do urządzeń kosmetycznych?
Rozporządzenie MDR UE ma zastosowanie zawsze, gdy producent składa oświadczenie medyczne – na przykład „zmniejsza stan zapalny”, „leczy schorzenia dermatologiczne” lub „klinicznie udowodniono jego wpływ na określone procesy fizjologiczne”. Wyroby z oświadczeniami prozdrowotnymi, sprzedawane wyłącznie ze względu na korzyści kosmetyczne, mogą nie mieścić się w zakresie MDR, ale jednostki notyfikowane UE interpretują tę granicę wąsko. Jeśli w tekście marketingowym używany jest język funkcjonalny lub fizjologiczny, należy założyć, że MDR ma zastosowanie i uwzględnić w budżecie koszty oceny zgodności przez jednostkę notyfikowaną, rejestracji EUDAMED oraz zaangażowania Autoryzowanego Przedstawiciela.
Ile czasu zajmuje przejście na system QMSR w istniejącej fabryce posiadającej certyfikat ISO 13485?
Z naszego doświadczenia w przeprowadzeniu przejścia w naszym zakładzie o powierzchni 8000 m² w Ningbo wynika, że przejście zajęło około dziewięciu miesięcy od rozpoczęcia do audytu wewnętrznego gotowego do wdrożenia QMSR, a następnie trzymiesięczny cykl inspekcji FDA. Prace koncentrowały się na trzech obszarach: przeszkoleniu wszystkich właścicieli systemów zarządzania jakością (QMS) w zakresie nowego mapowania klauzul, aktualizacji załącznika dla USA obejmującego części 801/803/807 21 CFR oraz ponownym wydaniu głównego rekordu urządzenia (DMR) w celu odniesienia do QMSR zamiast do starszej części 820 21 CFR.
Czy mała marka może samodzielnie uzyskać certyfikat ISO 13485 bez partnera OEM?
Technicznie tak, ale praktycznie nie w przypadku sprzętu. Norma ISO 13485 wymaga udokumentowanej kontroli nad procesami projektowania, produkcji i po wprowadzeniu produktu na rynek, której marka bez własnego zakładu produkcyjnego nie może samodzielnie wykazać. Partnerstwo z producentem OEM to mechanizm, dzięki któremu marka spełnia wymagania normy ISO 13485 dotyczące kontroli procesów. Aby marka mogła uzyskać certyfikat bezpośrednio, musi przeprowadzić audyt systemu zarządzania jakością (QMS) producenta OEM jako kontrolowanego dostawcy zgodnie z normą ISO 13485 §7.4.
Jakie jest największe ryzyko niezgodności z przepisami dla marki urządzeń kosmetycznych, która wprowadzi ją na rynek w 2026 r.?
Z naszego doświadczenia w ratowaniu producentów OEM w przypadku marek na późnym etapie rozwoju, wynika, że największym ryzykiem jest rozchodzenie się oświadczeń między rynkami – etykieta w USA i etykieta UE rozchodzą się po wprowadzeniu na rynek, a zespół marketingowy UE dodaje terminologię fizjologiczną, która wprowadza produkt do zakresu MDR bez powiadamiania organów regulacyjnych. W ciągu ostatnich 18 miesięcy obserwowaliśmy trzy marki, które spotkały się z wnioskami o niezgodności z przepisami wydanymi przez jednostkę notyfikowaną UE właśnie z tego powodu. Rozwiązanie jest strukturalne: każde oświadczenie marketingowe należy kierować do organu regulacyjnego producenta OEM przed publikacją, na każdym rynku, za każdym razem.
Notatka końcowa z naszej fabryki
Podwójna zgodność to nie papierkowa robota. To dyscyplina operacyjna. Ponieważ od lutego 2026 r. przejście na system QMSR spowodowało strukturalne uspójnienie obu systemów, marki oceniające dziś producenta OEM urządzeń kosmetycznych powinny spodziewać się dojrzałości dokumentacji, a nie nowości w zakresie certyfikacji — co oznacza, że pytanie nie brzmi już „czy jesteś zgodny z obydwoma systemami”, ale „jak wyraźnie Twoje załączniki regionalne są oddzielone od normy ISO 13485”. Producenci OEM, którzy potrafią odpowiedzieć na to pytanie, podając numer dokumentu kontrolowanego, datę wydania i nazwisko głównego regulatora, to ci, z którymi Twój produkt przejdzie przez odprawę celną.
Jeśli oceniasz producenta urządzeń kosmetycznych Tier 1 pod kątem swojego kolejnego wprowadzenia na rynek i chcesz przetestować jego dokumentację pod kątem zgodności z powyższymi ramami, zapraszamy do odwiedź nasz zakład w Ningbo za tydzień przed audytem. Nie pobieramy opłat za audyt, a jedynie za czas poświęcony inżynierom na uruchomienie narzędzi po podpisaniu umowy.
Lingyan Sang
Międzynarodowy rozwój biznesu, Ningbo Pinren Electric Co., Ltd.
Lingyan Sang kieruje międzynarodowym rozwojem biznesu w Ningbo Pinren Electric Co., Ltd., piastując to stanowisko od momentu założenia firmy w 2013 roku. Dzięki ponad dziesięcioletniemu doświadczeniu w branży osobistego sprzętu do masażu, Lingyan poprowadził Pinren z lokalnego producenta z Ningbo do zaufanego partnera OEM i ODM dla marek wellness w Ameryce Północnej, Europie i regionie Azji i Pacyfiku. Lingyan specjalizuje się w pozyskiwaniu i zgodności z przepisami dotyczącymi akumulatorów litowo-polimerowych, międzynarodowych przepisach dotyczących transportu, w tym UN38.3 i IATA DGR, projektowaniu produktów na globalne rynki konsumenckie oraz długoterminowym zarządzaniu relacjami B2B. Pod kierownictwem Lingyana, Pinren opracował i wprowadził na rynek ponad 50 jednostek magazynowych (SKU), w tym masażery dłoni, masażery oczu, urządzenia do terapii LED i produkty do pielęgnacji ciała – wszystkie objęte pełną dokumentacją regulacyjną i cenami oferowanymi bezpośrednio u producenta. Lingyan posiada dyplom z handlu międzynarodowego i biegle posługuje się językiem mandaryńskim i angielskim.